Domain initially.de kaufen?
Wir ziehen mit dem Projekt
initially.de um.
Sind Sie am Kauf der Domain
initially.de interessiert?
domain@kv-gmbh.de · 0541-91531010
Domain initially.de kaufen?
Was ist Phenylketonurie?
Phenylketonurie (PKU) ist eine angeborene Stoffwechselstörung, bei der der Körper das Enzym Phenylalaninhydroxylase nicht oder nur unzureichend produziert. Dadurch kann der Körper Phenylalanin, eine Aminosäure, nicht richtig abbauen. Eine unbehandelte PKU kann zu geistiger Behinderung und anderen neurologischen Problemen führen. Die Behandlung besteht in einer lebenslangen Diät, die phenylalaninarme Lebensmittel enthält. **
Wie entsteht Phenylketonurie?
Phenylketonurie entsteht aufgrund eines genetischen Defekts, der dazu führt, dass der Körper nicht in der Lage ist, das Enzym Phenylalanin-Hydroxylase zu produzieren. Dieses Enzym ist notwendig, um Phenylalanin in Tyrosin umzuwandeln. Wenn dieser Prozess gestört ist, sammelt sich Phenylalanin im Körper an und kann schädliche Auswirkungen haben. Unbehandelt kann dies zu einer Ansammlung von Phenylalanin im Gehirn führen, was zu geistiger Behinderung und anderen neurologischen Problemen führen kann. Die Erkrankung wird in der Regel durch einen Bluttest bei Neugeborenen diagnostiziert. **
Ähnliche Suchbegriffe für Phenylketonurie
Top-Angebote
Produkte zum Begriff Phenylketonurie:
-
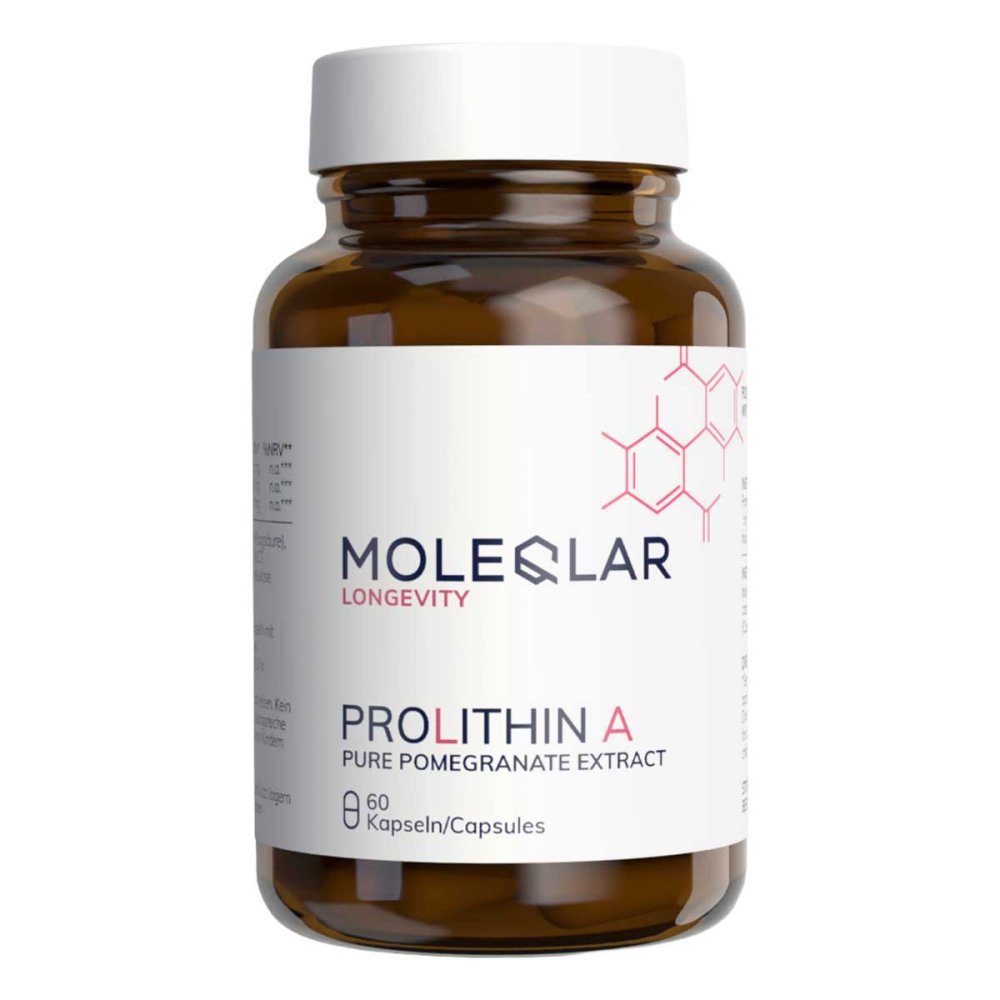
MoleQlar GmbH Moleqlar Prolithin A Kapseln (Urolithin A Vorläufer) 20584316Anwendungsgebiet von Moleqlar Prolithin A Kapseln (Urolithin A Vorläufer)MOLEQLAR ProLithin A liefert einen hochkonzentrierten Granatapfelextrakt mit 40% Ellagsäure – der natürlichen Vorstufe von Urolithin A. Im Darm wird Ellagsäure durch die Darmflora zu Urolithin A umgewandelt, einem Metabolit, der in der aktuellen Longevity-Forschung intensiv untersucht wird. Zwei Kapseln täglich liefern 800 mg Granatapfelextrakt mit 320 mg Ellagsäure.Urolithin A steht im Fokus aktueller Longevity-Forschung – insbesondere hinsichtlich der Mitophagie, dem zelleigenen Recyclingprozess geschädigter Mitochondrien. Inulin als präbiotischer Ballaststoff und MCT-Öl als natürlicher Trägerstoff ergänzen die Formel.Wirkstoffe / Inhaltsstoffe / ZutatenZutaten von Moleqlar Prolithin A Kapseln (Urolithin A Vorläufer): Granatapfelextrakt (40% Ellagsäure), Inulin, MCT-Öl (Mittelkettige Triglyceride aus Kokosnuss), Hydroxypropylmethylcellulose (Kapselhülle)GegenanzeigenBei bekannter Überempfindlichkeit gegenüber einen der oben genannten Inhaltsstoffe sollte das Produkt nicht angewendet werden.DosierungVerzehrempfehlung von Moleqlar Prolithin A Kapseln (Urolithin A Vorläufer): Einmal täglich zwei Kapseln mit reichlich Wasser zu einer Mahlzeit verzehren, vorzugsweise zum Frühstück. Bitte überschreiten Sie nicht die empfohlene tägliche Verzehrmenge.HinweiseNahrungsergänzungsmittel stellen keinen Ersatz für eine abwechslungsreiche Ernährung dar. Eine ausgewogene Ernährung und gesunde Lebensweise sind wichtig. Die empfohlene tägliche Verzehrmenge sollte nicht überschritten werden. Außerhalb der Reichweite von kleinen Kindern aufbewahren. Kühl und trocken lagern. Moleqlar Prolithin A Kapseln (Urolithin A Vorläufer) können in Ihrer Versandapotheke apodiscounter erworben werden.25,80 €*Versand: 3,99 €Sichere Weiterleitung zum Anbieter
-
Was essen bei Phenylketonurie?
Bei Phenylketonurie ist es wichtig, eine spezielle Diät einzuhalten, die arm an Phenylalanin ist. Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte sind reich an Phenylalanin und sollten vermieden werden. Stattdessen sollten Lebensmittel wie Obst, Gemüse, Reis, Kartoffeln und spezielle eiweißarme Produkte verzehrt werden. Es ist wichtig, regelmäßig den Phenylalanin-Spiegel im Blut zu überwachen und sich von einem Ernährungsberater oder Arzt beraten zu lassen, um sicherzustellen, dass die Diät ausgewogen und den individuellen Bedürfnissen angepasst ist. Es ist auch ratsam, spezielle Nahrungsergänzungsmittel einzunehmen, um sicherzustellen, dass der Körper alle notwendigen Nährstoffe erhält. **
-
Wie wird Phenylketonurie vererbt?
Phenylketonurie wird autosomal-rezessiv vererbt, was bedeutet, dass beide Elternteile das mutierte Gen tragen müssen, um die Krankheit an ihr Kind weiterzugeben. Wenn beide Elternteile Träger des mutierten Gens sind, besteht eine 25%ige Wahrscheinlichkeit, dass ihr Kind die Krankheit entwickelt. Wenn nur ein Elternteil das mutierte Gen trägt, wird das Kind lediglich zum Träger des Gens, ohne Symptome zu zeigen. Die Vererbung der Phenylketonurie folgt also einem klaren genetischen Muster. **
-
Was sind die empfohlenen Behandlungsmethoden für Menschen mit Phenylketonurie?
Die empfohlenen Behandlungsmethoden für Menschen mit Phenylketonurie umfassen eine spezielle Diät, die arm an Phenylalanin ist. Diese Diät sollte lebenslang eingehalten werden, um geistige Behinderungen zu verhindern. Regelmäßige Überwachung des Phenylalanin-Spiegels im Blut ist ebenfalls wichtig. **
-
Was sind die häufigsten Symptome und Behandlungsmöglichkeiten für Phenylketonurie?
Die häufigsten Symptome von Phenylketonurie sind geistige Behinderung, Entwicklungsverzögerung und Verhaltensprobleme. Die Behandlungsmöglichkeiten umfassen eine spezielle Diät mit niedrigem Phenylalanin-Gehalt, regelmäßige Überwachung des Blutspiegels und Ergänzung mit speziellen Formeln. Unbehandelt kann Phenylketonurie zu schweren gesundheitlichen Problemen führen. **

Was sind die häufigsten Symptome und Behandlungsmöglichkeiten von Phenylketonurie?
Die häufigsten Symptome von Phenylketonurie sind Entwicklungsverzögerungen, geistige Behinderung und Verhaltensauffälligkeiten. Die Behandlung besteht in erster Linie aus einer lebenslangen Diät, die eine phenylalaninarme Ernährung beinhaltet. Regelmäßige ärztliche Kontrollen und die Einnahme von speziellen Nahrungsergänzungsmitteln sind ebenfalls wichtige Maßnahmen zur Behandlung von Phenylketonurie. **
Was sind die gängigen Symptome und Behandlungsmöglichkeiten für Phenylketonurie?
Symptome von Phenylketonurie sind geistige Behinderung, Entwicklungsverzögerung und Verhaltensprobleme. Die Behandlung besteht aus einer lebenslangen Diät, die eine phenylalaninarme Ernährung beinhaltet. Regelmäßige Überwachung der Phenylalaninwerte im Blut ist wichtig, um Komplikationen zu vermeiden. **
Top-Angebote
Produkte zum Begriff Phenylketonurie:
-
Was ist Phenylketonurie?
Phenylketonurie (PKU) ist eine angeborene Stoffwechselstörung, bei der der Körper das Enzym Phenylalaninhydroxylase nicht oder nur unzureichend produziert. Dadurch kann der Körper Phenylalanin, eine Aminosäure, nicht richtig abbauen. Eine unbehandelte PKU kann zu geistiger Behinderung und anderen neurologischen Problemen führen. Die Behandlung besteht in einer lebenslangen Diät, die phenylalaninarme Lebensmittel enthält. **
-
Wie entsteht Phenylketonurie?
Phenylketonurie entsteht aufgrund eines genetischen Defekts, der dazu führt, dass der Körper nicht in der Lage ist, das Enzym Phenylalanin-Hydroxylase zu produzieren. Dieses Enzym ist notwendig, um Phenylalanin in Tyrosin umzuwandeln. Wenn dieser Prozess gestört ist, sammelt sich Phenylalanin im Körper an und kann schädliche Auswirkungen haben. Unbehandelt kann dies zu einer Ansammlung von Phenylalanin im Gehirn führen, was zu geistiger Behinderung und anderen neurologischen Problemen führen kann. Die Erkrankung wird in der Regel durch einen Bluttest bei Neugeborenen diagnostiziert. **
-
Was essen bei Phenylketonurie?
Bei Phenylketonurie ist es wichtig, eine spezielle Diät einzuhalten, die arm an Phenylalanin ist. Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte sind reich an Phenylalanin und sollten vermieden werden. Stattdessen sollten Lebensmittel wie Obst, Gemüse, Reis, Kartoffeln und spezielle eiweißarme Produkte verzehrt werden. Es ist wichtig, regelmäßig den Phenylalanin-Spiegel im Blut zu überwachen und sich von einem Ernährungsberater oder Arzt beraten zu lassen, um sicherzustellen, dass die Diät ausgewogen und den individuellen Bedürfnissen angepasst ist. Es ist auch ratsam, spezielle Nahrungsergänzungsmittel einzunehmen, um sicherzustellen, dass der Körper alle notwendigen Nährstoffe erhält. **
-
Wie wird Phenylketonurie vererbt?
Phenylketonurie wird autosomal-rezessiv vererbt, was bedeutet, dass beide Elternteile das mutierte Gen tragen müssen, um die Krankheit an ihr Kind weiterzugeben. Wenn beide Elternteile Träger des mutierten Gens sind, besteht eine 25%ige Wahrscheinlichkeit, dass ihr Kind die Krankheit entwickelt. Wenn nur ein Elternteil das mutierte Gen trägt, wird das Kind lediglich zum Träger des Gens, ohne Symptome zu zeigen. Die Vererbung der Phenylketonurie folgt also einem klaren genetischen Muster. **
Ähnliche Suchbegriffe für Phenylketonurie
-
MoleQlar GmbH Moleqlar Prolithin A Kapseln (Urolithin A Vorläufer) 20584316Anwendungsgebiet von Moleqlar Prolithin A Kapseln (Urolithin A Vorläufer)MOLEQLAR ProLithin A liefert einen hochkonzentrierten Granatapfelextrakt mit 40% Ellagsäure – der natürlichen Vorstufe von Urolithin A. Im Darm wird Ellagsäure durch die Darmflora zu Urolithin A umgewandelt, einem Metabolit, der in der aktuellen Longevity-Forschung intensiv untersucht wird. Zwei Kapseln täglich liefern 800 mg Granatapfelextrakt mit 320 mg Ellagsäure.Urolithin A steht im Fokus aktueller Longevity-Forschung – insbesondere hinsichtlich der Mitophagie, dem zelleigenen Recyclingprozess geschädigter Mitochondrien. Inulin als präbiotischer Ballaststoff und MCT-Öl als natürlicher Trägerstoff ergänzen die Formel.Wirkstoffe / Inhaltsstoffe / ZutatenZutaten von Moleqlar Prolithin A Kapseln (Urolithin A Vorläufer): Granatapfelextrakt (40% Ellagsäure), Inulin, MCT-Öl (Mittelkettige Triglyceride aus Kokosnuss), Hydroxypropylmethylcellulose (Kapselhülle)GegenanzeigenBei bekannter Überempfindlichkeit gegenüber einen der oben genannten Inhaltsstoffe sollte das Produkt nicht angewendet werden.DosierungVerzehrempfehlung von Moleqlar Prolithin A Kapseln (Urolithin A Vorläufer): Einmal täglich zwei Kapseln mit reichlich Wasser zu einer Mahlzeit verzehren, vorzugsweise zum Frühstück. Bitte überschreiten Sie nicht die empfohlene tägliche Verzehrmenge.HinweiseNahrungsergänzungsmittel stellen keinen Ersatz für eine abwechslungsreiche Ernährung dar. Eine ausgewogene Ernährung und gesunde Lebensweise sind wichtig. Die empfohlene tägliche Verzehrmenge sollte nicht überschritten werden. Außerhalb der Reichweite von kleinen Kindern aufbewahren. Kühl und trocken lagern. Moleqlar Prolithin A Kapseln (Urolithin A Vorläufer) können in Ihrer Versandapotheke apodiscounter erworben werden.25,80 €*Versand: 3,99 €Sichere Weiterleitung zum Anbieter
-
Spermidinplus Ursprung 60 STProdukteigenschaften: Bezeichnung: Nahrungsergänzungsmittel mit Weizenkeimlingsmehl, Vitamin C aus Hagebutte, Vitamin E und Vitamin D3 Verzehrempfehlung: 2 Kapseln täglich mit viel Flüssigkeit zu den Mahlzeiten einnehmen. Nährwertdeklaration: Nährstoffe pro 2 Kapseln = Tagesportion %NRV* Weizenkeimlingsmehl 1132 mg ** Spermidin 6,0 mg *** ** Hagebuttenextrakt, davon 111 mg ** o natürliches Vitamin C 50 mg 62% Vitamin E 12 mg 100% Vitamin D3 5,0 μg 100% * Referenzmenge für die tägliche Zufuhr gemäß EU-Verordnung 1169/2011. ** Keine Angaben vorhanden. *** Naturprodukt: Daher sind leichte Schwankungen möglich. Zutaten: Weizenkeimlingsmehl , Hydroxypropylmethylcellulose (Kapselhülle), Hagebuttenextrakt, D-alpha Tocopherylacetat, Spermidin-Tri-Hydrochlorid, Cholecalciferol. Allergene: Gluten Nettofüllmenge: 60 Kapseln = 43 g Aufbewahrungsbedingungen: Bitte trocken und vor Licht und Wärme geschützt lagern. Nachdem Spermidin Plus ein reines Naturprodukt ist, kann sich die Konsistenz bei warmen Temperaturen verändern. Dies hat jedoch keine Auswirkungen auf Qualität und Spermidingehalt! Nach dem Öffnen innerhalb von 2 Monaten aufbrauchen. Außerhalb der Reichweite von kleinen Kindern lagern. Ursprungsland des Lebensmittels: EU Anschrift des Herstellers: Vitrasan GmbH Pirching 95/1 8200 Gleisdorf Österreich Weitere Hinweise: Für Schwangere und stillende Mütter nicht geeignet. Kühl und trocken lagern. Wir empfehlen die Einnahme mit Ihrem Arzt zu besprechen, denn wir dürfen aus rechtlichen Gründen, bezüglich der Wirkungsweise und Anwendungsgebiete, keine medizinischen Aussagen treffen. Die angegebene empfohlene tägliche Verzehrsmenge darf nicht überschritten werden. Nahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und gesunde Lebensweise. Für kleine Kinder unzugänglich aufbewahren. Quelle: www.spermidin-plus.de und Angaben der Packungsbeilage Stand: 11/202333,04 €*Versand: 4,70 €Sichere Weiterleitung zum Anbieter
-
Was sind die empfohlenen Behandlungsmethoden für Menschen mit Phenylketonurie?
Die empfohlenen Behandlungsmethoden für Menschen mit Phenylketonurie umfassen eine spezielle Diät, die arm an Phenylalanin ist. Diese Diät sollte lebenslang eingehalten werden, um geistige Behinderungen zu verhindern. Regelmäßige Überwachung des Phenylalanin-Spiegels im Blut ist ebenfalls wichtig. **
-
Was sind die häufigsten Symptome und Behandlungsmöglichkeiten für Phenylketonurie?
Die häufigsten Symptome von Phenylketonurie sind geistige Behinderung, Entwicklungsverzögerung und Verhaltensprobleme. Die Behandlungsmöglichkeiten umfassen eine spezielle Diät mit niedrigem Phenylalanin-Gehalt, regelmäßige Überwachung des Blutspiegels und Ergänzung mit speziellen Formeln. Unbehandelt kann Phenylketonurie zu schweren gesundheitlichen Problemen führen. **
-
Was sind die häufigsten Symptome und Behandlungsmöglichkeiten von Phenylketonurie?
Die häufigsten Symptome von Phenylketonurie sind Entwicklungsverzögerungen, geistige Behinderung und Verhaltensauffälligkeiten. Die Behandlung besteht in erster Linie aus einer lebenslangen Diät, die eine phenylalaninarme Ernährung beinhaltet. Regelmäßige ärztliche Kontrollen und die Einnahme von speziellen Nahrungsergänzungsmitteln sind ebenfalls wichtige Maßnahmen zur Behandlung von Phenylketonurie. **
-
Was sind die gängigen Symptome und Behandlungsmöglichkeiten für Phenylketonurie?
Symptome von Phenylketonurie sind geistige Behinderung, Entwicklungsverzögerung und Verhaltensprobleme. Die Behandlung besteht aus einer lebenslangen Diät, die eine phenylalaninarme Ernährung beinhaltet. Regelmäßige Überwachung der Phenylalaninwerte im Blut ist wichtig, um Komplikationen zu vermeiden. **
* Alle Preise verstehen sich inklusive der gesetzlichen Mehrwertsteuer und ggf. zuzüglich Versandkosten. Die Angebotsinformationen basieren auf den Angaben des jeweiligen Shops und werden über automatisierte Prozesse aktualisiert. Eine Aktualisierung in Echtzeit findet nicht statt, so dass es im Einzelfall zu Abweichungen kommen kann. ** Hinweis: Teile dieses Inhalts wurden von KI erstellt.